

Спинальная амиотрофия Верднига-Гоффмана: причины, симптомы, лечение. Спинальная амиотрофия Верднига-Гоффмана. Спинальная амиотрофия: лечение Спинальная амиотрофия мышц
Из всех существующих и известных науке спинальных мышечных атрофий амиотрофия Верднига-Гоффмана является наиболее тяжелой разновидностью.
Распространенность этого заболевания находится сейчас на отметке 1 случай на 7-11 тыс. новорожденных малышей.
Ген, который вызывает это заболевание, имеется у каждого 50-го человека.
Однако, благодаря аутосомно-рецессивному типу наследования, проявляется нарушение у ребёнка только тогда, когда эта генетическая информация имеется у обоих родителей.
Поэтому вероятность того, что малыш родится с патологией, в данном случае составляет около 25%.
Можно ли справиться с таким заболеванием или хотя бы остановить прогрессию симптомов расскажем в этой статье.
Что такое амиотрофия Верднига-Гоффмана?
Спинальная амиотрофия 1-го типа или, по-другому, спинальная амиотрофия Верднига-Гоффмана - это особое заболевание нервной системы, передающееся по наследству (чаще всего от обоих родителей). Эта патология характеризуется наличием мышечной слабости практически во всей мышечной системы организма. Ребёнок, страдающий от такого заболевания, не может самостоятельно сидеть, передвигаться и обслуживать себя.
К большому сожалению в мире не существует лекарства от этого типа заболевания. Максимум, что могут предложить врачи в наше время - дородовая диагностика. Такое обследование помогает избежать рождения больного малыша в семье.
Свое название патология получила от двух учёных, впервые описавших её в конце 19 в. В настоящее время под понятием спинальной амиотрофии понимается несколько форм болезни, отличающихся клинически. Но все они при этом связаны одним и тем же генетическим дефектом, которым обладают родители ребёнка.
Клиническая картина заболевания
Спинальная амиотрофия имеет несколько форм и разновидностей , каждая из которых отличается возрастом появления характерных симптомов, тяжестью протекания заболевания и продолжительностью жизни пациентов.
Обычно эта патология приводит к инвалидности , поскольку нарушается двигательная система организма, и пациент не способен ни самостоятельно передвигаться, ни самостоятельно себя обслуживать. При тяжелых клинических ситуациях может понадобиться постоянный врачебный контроль в повседневной жизни.

Передвигаться такому больному помогают инвалидные кресла, ходунки, костыли, трости. К смертельному исходу такое заболевание может привести только в том случае, когда появляются осложнения со стороны дыхательной и сердечно-сосудистой системы (при пневмониях и сердечной недостаточностью).
Под воздействие патологии не попадают чувствительные нервные волокна , поэтому у ребёнка сохраняются все виды чувствительности. Не страдают также интеллект и ментальные функции, так при обучении ребёнок совершенно нормально воспринимает и усваивает информацию.
Классификация заболевания
В зависимости от возраста, при котором появились характерные симптому заболевания, амиотрофия Верднига-Гоффмана делится на несколько видов :
- Врожденная форма патологии . Примерный возраст появления изменений: от 0 до 6 месяцев. Обычно характеризуется слабым внутриутробным шевелением плода. При врождённой форме мышечная гипотония наблюдается с первых дней жизни малыша. В течение короткого времени происходит угасание глубоких рефлексов: ребёнок слабо кричит, плохо сосет молоко матери или соску, не может держать головку. Иногда случается так, что эти симптомы проявляются несколько позже, поэтому малыш может учиться держать головку и сидеть, но, поскольку имеется нарушение, эти навыки у него не разовьются. Также врожденная форма может сопровождаться бульбарными нарушениями, снижением глоточного рефлекса и фасцикулярными подергиваниями языка. Врожденная форма считается наиболее злокачественной и часто может сочетать в себе ещё и олигофрению, деформации грудной клетки, и 4 степени сколиоза . Быстрая обездвиженность и парез дыхательной системы приводит к дыхательной недостаточности и впоследствии к летальному исходу;
- Ранняя детская форма. При данной разновидности патологии первые симптомы могут проявиться после 6 месяцев. К этому моменту дети имеют нормальное физическое и психическое развитие. Они начинают потихоньку приобретать первые естественные навыки, вроде умения держать головку, стоять, садиться и переворачиваться. В большинстве случаев, при наличии данного типа заболевания, дети так и не научатся ходить. На начальной стадии возникают парезы в нижних конечностях, затем довольно быстро они развиваются в верхних конечностях и во всей мускулатуре. Наступает мышечная гипотония, угасают глубокие рефлексы, может проявиться тремор пальцев, непроизвольные мышечные сокращения. На более поздних этапах ко всем симптомам добавляются бульбарные нарушения, дыхательная недостаточность (прогрессирующая). Эта форма заболевание протекает медленнее, чем врожденный тип. Больные могут дожить вплоть до 15 лет;
- Амиотрофия Кугельберга-Веландера. Самая доброкачественная из всех форм спинальной амиотрофии. Симптомы проявляются после 2-х лет, иногда в период между 15-ю и 30-ю годами. При данной форме не встречается психической задержки развития, довольно длительное время пациенты способны двигаться самостоятельно. Многие доживают до глубокой старости на полном самообслуживании.
Факторы риска и причины заболевания
Поскольку спинальная амиотрофия Верднига-Гоффмана является наследственным заболеванием, то и причины её возникновения кроются в генетическом коде обоих родителей пациента . Проблема скрывается в пятой хромосоме, которая подвергается генетической мутации.
Мутирует ген, который отвечает за производство SMN белка . В здоровом организме синтез этого белка обеспечивает нормальное развитие двигательных нейронов. Если он подвергся мутации, то двигательные нейроны начинают разрушаться, что приводит к нарушению передачи импульса от нервного волокна к мышце. Как следствие - мышца не функционирует. Именно поэтому возникает двигательная атрофия и невозможность нормально передвигаться.

Ген с нарушениями имеет аутосомно-рецессивный тип наследования . Это значит, что для того, чтобы болезнь развилась, требуется совпадение двух мутировавших генов от обоих родителей. Т.е. по сути и отец, и мать должны быть носителями гена с патологией.
При этом они не больны, ведь у них имеется доминантный здоровый ген (это также обусловлено парностью генов). Если и у отца, и у матери малыша имеется ген с патологией, то риск того, что ребёнок родится с нарушениями составляет 25 %.
Видео: "Что такое спинальная мышечная атрофия?"
Методы диагностики заболевания
Когда речь заходит о диагностике такого рода заболевания, то нужно учесть, что для невролога, который будет проводить обследование, очень важен возраст появления первых симптомов у малыша.
Также важна динамика развития симптомов , данные неврологического статуса (т.е. наличие/отсутствие двигательных нарушений периферического типа на фоне нормальной чувствительности), наличие/отсутствие дополнительных врожденных аномалий и костных деформаций (склиоза , кифоза , лордоза , кривошеи).
Врожденный тип заболевания может быть выявлен неонатологом . Обследование проводится с миопатиями, мышечной дистрофией (прогрессирующей), боковым амиотрофическим склерозом, полиомиелитом, ДЦП и др. Если диагноз требует максимально точного подтверждения, то применяется также электронейромиография (исследования нервно-мышечного аппарата).
 Итоговый диагноз устанавливается только после получения данных о биологии мышц и исследования генетической ситуации
. Изучение ДНК-анализа позволяет генетикам выяснить гетерозиготное носительство генной аберрации (важно при планировании следующей беременности). Проводится также количественный анализ числа генов локуса СМА (позволяет высчитать наличие патологического гена у родителей.
Анализ ДНК, сделанный в дородовый период, может помочь снизить вероятность рождения ребёнка с патологией Вердинга-Гоффмана. Но сложность здесь заключается в том, что для получения ДНК-материала применяются инвазивные методы пренатальной диагностики (биопсия хориона, кордоцентез, амниоцентез).
Если внутриутробно болезнь подтвердится, то это выступит показанием к искусственному прерыванию текущей беременности.
Лечение заболевания
Современная медицина, к большому сожалению, ещё не разработала препараты, способные справиться с генетическими мутациями разного рода , поэтому лечебного курса, способного победить амиотрофию Верднига-Гоффмана, не существует. Есть ряд мероприятий, которые могут замедлить прогрессирующую атрофию мышц, но чудес ждать не приходится.
Медикаментозные препараты
Медикаменты способны только ослабить состояние больного , несколько поддержать и подпитать его нервную систему, но победить причину развития заболевания они не могу.
При спинальной амиотрофии применяют следующие препараты :
- Церебролизин, Цитофлавин, Глутаминовая кислота, АТФ, хлорид Карнитина, Метионин, Калия оротат и др. - эти препараты несколько улучшают метаболизм мышц и нервных тканей, поэтому их прописывают для периодического курсового приёма;
- Витамины В (Нейровитан, Мильгамма);
- Анаболические стероиды (Ретаболил, Неробол);
- Прозерин, Нейромидин, Дибазол - эти препараты способны несколько улучшить мышечную проводимость.

Упражнения, массаж, ЛФК
А знаете ли вы, что…
Следующий факт
Физические упражнения и массаж также применяются для облегчения состояния пациента . Однако, в случае с такой серьёзной патологией, ЛФК и массаж должны прописываться вашим лечащим врачом и вестись под строгим соблюдением специалиста (то же касается и физиотерапии). Никакие базовые комплексы ЛФК здесь применять нельзя, только индивидуально подобранные доктором в соответствии с уровнем развития патологии, характерными симптомами и стадией заболевания.
Видео: "Лечение спинальной мышечной атрофии с помощью генной терапии"
Лечение в домашних условиях
Самовольное лечение дома без консультации и наблюдения врача строго запрещается в данном случае . Профилактические меры дома могут быть применены только если на это дал разрешение доктор. Специалист может прописать вам какие-то несложные упражнения, которые вы сможете делать на дому. Если таких рекомендаций не было, то самостоятельно что-то делать строго запрещается.
Профилактика заболевания
Основываясь на том, что амиотрофия Вердинга-Гоффмана - это наследственное заболевание, то никаких профилактических мер для него не существует . К сожалению, если патология у малыша выявилась ещё в дородовый период, целесообразным будет прибегнуть к искусственному прерыванию неудачной беременности. Ни лечение, ни профилактика для такого рода заболеваний ещё не изобретены.
Прогноз заболевания
К несчастью, прогнозы для данной патологии крайне неблагоприятны . Шансов на выздоровление нет и не может быть. Если ребёнок родился с врожденной формой амиотрофии, то он погибнет в период между 6 месяцами и 2 годами жизни. Более поздние виды заболевания продлят больному жизнь, но вероятность летального исхода остается очень высокой.
Заключение
Современная медицина знает много заболеваний, с которыми не может справиться ни одна методика и ни один препарат. Спинальная амиотрофия Верднига-Хоффмана одна из них. Генетическое происхождение данной патологии сделало невозможным её лечение известными нам способами.
Также есть ещё несколько важных моментов, которые вам стоит учитывать, если у вас есть риск рождения малыша с данным заболеванием :
- Спинальная амиотрофия Верднига-Хоффмана имеет несколько разновидностей : врожденная, ранняя и амиотрофия Кугельберга-Веландера. Врожденная форма приводит к раннему летальному исходу (примерно в возрасте от 6 месяцев до 2-х лет), ранняя форма и поздняя могут продлить жизнь пациента, но шансов на выздоровление так или иначе нет;
- Риск развития патологии может появиться только при условии, что обоих родителей есть мутировавший ген . Только при условии, что и мать, и отец (которые при этом не выглядят больными, а являются лишь носителями гена) являются обладателями нарушений в генетической цепочке, может родиться ребёнок с заболеванием Верднига-Хоффмана (25% шанс);
- Вылечить генетическое заболевание невозможно, также как и невозможно провести профилактику . Медикаментозные средства прописываются только для облегчения симптомов пациента и для поддержания в организме тонуса. ЛФК и массаж прописываются только лечащим врачом, только им и никем другим, поскольку заболевание серьезное и требует строгого наблюдения. Если при дородовой диагностике уже был выявлен тот факт, что ребёнок родится с патологией, то врачи советуют прибегнуть к искусственному прерыванию беременности.
Пройдите тест!
SMN-связанная СМА, или 5qSMA, или проксимальная СМА обычно подразделяется на три категории. Условно можно выделить еще СМА0 (ноль) и СМА4. Таким образом, есть несколько основных типов СМА, и все они протекают по-разному. Процесс может развиваться в различные периоды жизни, иметь свои клинические особенности, свой характер течения, прогноз и необходимый объем помощи и поддержки.
Тип 1 – наиболее тяжелый, с самым ранним дебютом, тип 3 – наименее тяжелый, с поздним возрастом начала. Некоторые специалисты выделяют еще тип 4 для обозначения умеренной или мягкой СМА с дебютом во взрослом возрасте.
Специфика заболевания в том, что у каждого ребенка, даже в пределах одной группы, СМА протекает по-разному, индивидуально. Внешне это проявляется в возможном объеме движений – некоторые дети способны удерживать голову, немного поднимать руки и приподнимать ноги, а другие просто лежат в классической позе «лягушка» и могут только чуть-чуть шевелить стопами и пальчиками кистей рук.
Виктор Дубовиц, один из корифеев в области СМА-ведения, в 90-е годы предложил помимо обычной классификации использовать более усложненную шкалу. Например, есть СМА1 и ее подтипы будут 1.1, 1.2, 1.3, т.е. от 1.1 до 1.9. Такая схема используется в Италии.
Американская система основывается на шкале ABC, когда В – это классика, А – слабый тип, а С, соответственно, более сильный. Система с подтипами ABC наглядно описывает клинику СМА и позволяет подбирать для ребенка поддерживающую терапию в зависимости от подгруппы и соответствующих прогнозов. Этой системой начинают использоваться в России и других странах.
Важно! С помощью генетического теста тип СМА не определяется. Тип устанавливается на основе функциональных возможностей ребенка.
СМА0
Симптоматика заболевания проявляется внутриутробно в отсутствии у плода двигательной активности. С рождения у ребенка выражена генерализованная мышечная гипотония с характерной позой «лягушки», резко снижена спонтанная двигательная активность. Сухожильные рефлексы не вызываются.
Как правило, эти дети долго наблюдаются педиатрами и неврологами с диагнозом перинатальная энцефалопатия. Иногда врачи связывают симптомокомплекс вялого ребенка с тяжелыми родами. Но все дети с перинатальной энцефалопатией и с последствиями тяжелых родов достаточно быстро и хорошо адаптируются, постепенно улучшаются, в отличие от детей со СМА.
Прогноз крайне неблагоприятный – дети погибают, как правило, в очень раннем возрасте (до шести месяцев) от интеркуррентных заболеваний (осложняющих течение основной болезни).
Обычно СМА0 и СМА1 объединяют.
СМА1
При I типе спинальной мышечной атрофии (тип Верднига-Гофмана) мать уже во время беременности может обратить внимание на позднее и слабое шевеление плода. С рождения у ребенка выражено распространенное снижение мышечного тонуса (синдром «вялого ребенка»). С первых месяцев жизни появляются слабость и атрофия мышц верхних и нижних конечностей, с последующим вовлечением мышц туловища и шеи. Такие изменения мышц приводят к тому, что дети не могут сидеть. Мышечные атрофии и подергивания мышечных волокон обычно маскируются хорошо выраженной подкожно-жировой клетчаткой. Характерным симптомом является мелкое дрожание (тремор) пальцев вытянутых ручек. Иногда обнаруживаются подергивания мышц языка.
Типичным признаком также является ослабление или полное исчезновение сухожильных рефлексов (коленный, ахиллов), ограничение нормальной подвижности в суставе, деформации скелета. Вследствие слабости межреберных мышц грудная клетка ребенка становится уплощенной. Так как в результате слабости мышц не происходит достаточной вентиляции легких, присоединяются частые респираторные инфекции, возникают разнообразные дыхательные расстройства. Психическое развитие детей не страдает.
У младенцев могут возникать дыхательные нарушения и невозможность приема пищи. Врожденные контрактуры, варьирующие по степени выраженности от простой косолапости до генерализованного артрогрипоза (множественная врожденная патология аппарата движения, проявляющаяся многочисленными контрактурами суставов, мышечной гипотрофией и поражением спинного мозга), возникают примерно у 10 % новорожденных с тяжелым поражением. Дети грудного возраста лежат в расслабленной позе «лягушка», спонтанная двигательная активность снижена, дети не могут преодолеть силу тяжести конечностей, плохо удерживают голову.
Обычно, за исключением очень редких, тяжелых случаев, диагноз СМА не ставится в роддоме. Ребенка выписывают домой здоровым, и когда родители замечают низкий мышечный тонус, они или не придают этому серьезного значения, если не знают, как должен двигаться здоровый малыш, или успокаиваются советами доктора в поликлинике: «Не переживайте, все развиваются в свой срок, еще встанет и побежит». Родители могут не понимать всей тяжести проблем, это должен увидеть врач, но, к сожалению, в поликлиниках симптоматику СМА знают плохо.
Эти дети проявляют первые признаки заболевания в возрасте до 6 месяцев. Это значит, что они не приобретают навыки самостоятельно сидеть, ползать, ходить. В итоге, объем движений у таких детей очень мал. При этом СМА не затрагивает когнитивную сферу, дети все понимают, не затронута и чувствительность. Если с ними заниматься, как с обычными детьми – играть, читать, собирать пирамидки, – то эти дети в умственном и психическом плане развиваются абсолютно нормально, и все задержки развития, которые могут им ставить неврологи, связаны с нарушением двигательной активности и условиями, в которых они находятся.
Более 2/3 детей с этим заболеванием умирают до 2-летнего возраста, во многих случаях смерть наступает в раннем младенческом возрасте в связи с поражением дыхательной мускулатуры и возникновением разнообразных осложнений со стороны легких.
СМА2
При спинальной мышечной атрофии II типа заболевание впервые проявляется несколько позже (в первые 1,5 года жизни ребенка) и характеризуется более медленным течением. Главным признаком является невозможность ребенка встать на ноги.
Дети со СМА2 обычно способны сосать и глотать, дыхательная функция в раннем младенческом возрасте не нарушена. Носовой оттенок голоса и нарушение глотания появляются в более старшем возрасте. Несмотря на прогрессирующую мышечную слабость, многие из них доживают до школьного и более старшего возраста, хотя на поздних стадиях заболевания отмечается тяжелая степень инвалидизации, и дети нуждаются в инвалидных колясках. Обычные коляски им не подходят, необходимы дополнительные поддержки, упоры, специальные приспособления, оптимально фиксирующие положение тела.
У многих пациентов с большой продолжительностью жизни одними из основных осложнений заболевания становятся сколиоз и контрактуры, которые развиваются очень быстро. Даже у лежачих детей сколиоз развивается достаточно существенно, искривление позвоночника происходит не от нагрузки, а от слабости.
Дети со СМА2 некоторый период времени бывают достаточно стабильны, и родители могут поддерживать тот набор навыков, который этими детьми уже приобретен.
Есть такой термин «плато заболевания», который обозначает некий период, в течение которого дети достаточно стабильны, и значительного ухудшения состояния, прогрессирования болезни не происходит. Это может выглядеть так: дети набирают навыки, как все обычные дети, при «запуске» болезни перестают развиваться, а потом регресс состояния у них может идти очень медленно или, наоборот, очень быстро, у каждого ребенка по-своему. Или так: дети определенное время набирают навыки, потом происходит какое-то событие или болезнь, часть навыков теряется, и дальше наступает довольно долгое «плато», в течение которого могут быть даже незначительные улучшения, но потом наступают неизбежные ухудшения. Скорость прогрессирования болезни, продолжительность «плато» (или его отсутствие) и последующих ухудшений – все это очень индивидуально.
СМА3
Болезнь Кугельберга-Веландер – наиболее легкая форма спинальной мышечной атрофии (СМА III типа). Начинается она в возрасте от 1,5 до 17 лет. С такой болезнью люди живут дольше, прогрессия идет медленно. Атрофия мышц начинается с ног и далее распространяется на руки. В младенческом возрасте клинические проявления заболевания могут отсутствовать. Прогрессирующая слабость развивается в проксимальных отделах конечностей, особенно в мышцах плечевого пояса. Пациенты сохраняют способность к самостоятельной ходьбе. Симптомы слабости мышц бульбарной группы появляются редко. Примерно у 25 % пациентов с этой формой СМА в большей степени выражена мышечная гипертрофия, а не атрофия мышц; поэтому может быть ошибочно диагностирована мышечная дистрофия. Пациенты могут дожить до зрелого возраста.
СМА у этой большой группы детей выявляется в возрасте старше полутора лет, т.е. обычно ребенок может самостоятельно ходить. Болезнь проявляется настолько индивидуально, что диагноз могут поставить в полтора года, а могут и в девять лет. В зависимости от этого будут разные прогнозы и по продолжительности, и по качеству жизни.
У детей со СМА3 продолжительность жизни почти не отличается от стандартной, они доживают и до 30, и до 40 лет. У них не так быстро прогрессируют все симптомы, но с этими детьми тоже надо проводить и реабилитационные занятия, и занятий по физической терапии.
Сейчас есть достаточно большое количество взрослых пациентов со СМА, и это не четвертый тип, это дети со СМА2 и СМА3, которые выросли. У них возникают большие проблемы, которые не связаны с перемещением и дыханием. Сколько бы они ни жили, 20 лет или 30, они уже разочаровались в медицине, потому что никто не знает, что с ними делать. Каждая мама ребенка со СМА и каждый взрослый пациент со СМА может рассказать примерно одну и ту же историю про прием у доктора: «Не приходите ко мне, мы не знаем, что с вами делать»; «Ты еще не умер, ах, ничего себе». Действительно, врачи не знают, что делать с этими пациентами, и говорят: «Ну, не лечится же, что ты хочешь от меня, правда, по-честному, я не знаю, что с тобой делать». Ими никто не занимается, после 18 лет вообще не знают, что с ними делать.
Эти пациенты (часто невидимые пациенты, так как сидят дома) не верят в медицинскую помощь, потому что всю жизнь от них отмахивались. И они обращаются за помощью только тогда, когда уже невозможно игнорировать симптоматику, когда сильная боль, т.е. поздно – практически уже на смертном одре. До недавнего времени с этой категорией пациентов не было никакой работы. Сейчас появилась возможность как-то улучшать ситуацию, больше помощи оказывают благотворительные фонды, этой проблеме уделяется больше внимания.
Заболевание СМА3 развивается не очень стремительно, постепенно происходит общее ослабление организма и медленная потеря приобретенных навыков.
СМА4
Четвертый тип СМА проявляется у людей старше 25 лет. Заболевание развивается довольно медленно, практически не влияя на продолжительность жизни. При СМА4 может развиваться тремор, возникать общее ослабление, в том числе, и мышечной силы. Со временем СМА4 может приводить к потере способности к самостоятельному передвижению.
Спинальная мышечная атрофия (СМА) характеризуется врожденными или приобретенными дегенеративными изменениями в поперечнополосатых мышцах, симметричной мышечной слабостью туловища, конечностей, отсутствием или снижением сухожильных рефлексов при сохранении чувствительности.
Морфологические исследования выявляют патологию двигательных нейронов спинного мозга, «пучковую атрофию» в скелетных мышцах с характерным чередованием пораженных волокон и здоровых.
Отмечается нарушение проводящей функции нервных волокон, снижение сократительной способности мышц.
1 изчеловек является носителем мутантного гена SMN. Проявляется патология с частотой 1:0 000 новорожденных.
Причины заболевания
Основной причиной спинальной амиотрофии Верднига Гоффмана является мутация гена SMN (от англ. survival motor neuron). Располагается ген выживания мотонейрона на 5 хромосоме, представлен двумя копиями:
- SMNt - теломерная копия, функционально активная;
- SMNc - центромерная копия гена, частично активная.
Продуктом этого гена является белок SMN, участвующий в образовании и регенерации РНК.
Нехватка белка вызывает патологии двигательного нейрона.
В 95% случаев болезни Верднига-Гофмана наблюдается делеция (выпадение) SMNt, что вызывает дефицит белка SMN. Копия SMNc лишь частично компенсирует отсутствие теломерной копии.
Количество копий SMNc составляет от 1 до 5. Чем больше число центромерных копий, тем полнее воспроизводится белок и менее выражена патология нейрона.
Кроме количества копий SMNc, тяжесть заболевания определяется длиной участка делеции и генными конверсиями еще 3 генов: NAIP, H4F5, GTF2H2. Участием дополнительных модифицирующих факторов объясняется клиническое разнообразие симптомов.
Формы спинальной амиотрофии Верднига Гофмана
- ранняя детская или СМА 1 – признаки заболевания проявляются до 6 месячного возраста;
- поздняя форма или СМА 2 – симптомы появляются после 6 месяцев до 1 года.
Симптоматика заболевания
СМА 1 и СМА 2 имеет разные симптомы и признаки.
Какие существуют отдаленные последствия черепно мозговой травмы и как максимально себя обезопасить от получения повреждения головы.
Разрыв вен и сосудов головного мозга провоцирует такое заболевание, как субдуральная гематома головного мозга. В чем сложность лечения и диагностики заболевания.
Форма спинальной амиотрофии Верднига СМА 1
Первые симптомы выявляют еще во время беременности по слабому шевелению плода.
Фото: спинальная амиотрофия Верднига Гофмана
С самого рождения у детей наблюдается дыхательная недостаточность, врожденная спинальная амиотрофия Верднига Гофмана отмечаются:
- низкий мышечный тонус, ребенок не держит голову, не может перевернуться;
- отсутствие рефлексов;
- нарушения сосания, глотания, подергивание языка, пальцев, слабый плач.
Малыш принимает характерную позу «лягушки» с согнутыми в суставах руками и ногами, лежа на животе. При СМА 1 нередко отмечают частичный паралич диафрагмы – синдром Кофферата.
Явление характеризуется затруднением дыхания, одышкой, цианозом.
На стороне паралича наблюдается выбухание грудной клетки, повышается риск пневмонии.
Форма СМА 2
Первые месяцы жизни дети развиваются нормально: вовремя начинают держать головку, сидеть, стоять.
После 6 месяцев появляются первые симптомы, обычно после острой респираторной или пищевой инфекции.
В первую очередь страдают конечности, особенно ноги, снижаются сухожильные рефлексы.
Затем в процесс постепенно вовлекаются мышцы туловища и рук, межреберные мышцы, диафрагма, что вызывает деформацию грудной клетки. Изменяется походка, приобретая сходство с «заводной куклой».
Дети становятся неловкими, часто падают. Наблюдаются подергивания языка, дрожание пальцев.
Течение болезни
СМА 1 характеризуется злокачественным течением. Тяжелые расстройства дыхательной функции, сердечно-сосудистая недостаточность нередко приводят к смерти в первые месяцы жизни. До 5 лет доживают 12% больных.
Диагностика
При спинальной амиотрофии Вердника диагностика заключается в проведении генетического анализа, выявляя мутации или делецию гена SMN.
При обнаружении делеции теломерной копии SMNt диагноз считают подтвержденным.
В случае отсутствия делеции проводят дополнительные исследования:
При нормальных показателях фермента креатинкиназы проводят подсчет копий SMNc. В случае единственной копии идентифицируют точечную мутацию, принимая окончательное решение.
Дифференциальная диагностика
Похожие симптомы наблюдаются при врожденной миопатии – нарушении тонуса мышц.
Полностью исключить мышечную гипотонию позволяют результаты биопсии.
Определенное сходство с заболеванием Верднига-Гофмана имеет острый полиомиелит. Он начинается бурно, с резкого подъема температуры, несимметричных множественных параличей.
Несколько дней длится острый период, затем процесс переходит в восстановительную стадию.
Гликогенозы и врожденные миопатии также характеризуются сниженным мышечным тонусом. Изменения вызываются, в отличие от спинальной мышечной амиотрофии, нарушением обмена веществ, карциномой, гормональным дисбалансом. Следует исключить также болезнь Гоше, синдром Дауна, ботулизм.
Лечебные методики
Лечение спинальной амиотрофии симптоматическое и направлено на стабилизацию состояния пациента.
Назначают лекарственные средства:
- улучшающие метаболизм – церебролизин, липоцеребин, аминалон;
- влияющие на трофику мышечной ткани – оротат калия, глютаминовая кислота, метионин, токоферола ацетат;
- способствующие нервно-мышечной проводимости – прозерин, галантамин, дибазол;
- стимулирующие кровообращение в капиллярах – компламин, никотиновая кислота;
- поддерживающие жизнеспособность двигательных нейронов – вальпроевую кислоту, рилузол, L-карнитин.
Больным предписывают ортопедические процедуры в сочетании с теплыми ваннами, показаны лечебная гимнастика, мягкий массаж, оксигенотерапия, сульфидные ванны.
Виды спинальных амиотрофий
Условно различают проксимальные и дистальные формы СМА. 80% всех видов спинальных амиотрофий относятся к проксимальной форме.
К ним относятся, кроме заболевания Верднига-Гофмана:
- СМА 3 или болезнь Кульдберга-Веландер - заболевают в возрасте от 2 лет до 20, первыми страдают мышцы таза. Отмечается тремор кистей, лордоз.
- Летальная X-сцепленная форма - описана в 1994 году Baumbach, наследуется по рецессивному признаку, наблюдаются преимущественно поражения мышц таза и плечевого пояса.
- Инфантильная дегенерация - нарушаются рефлексы сосания, глотания, дыхание. Смерть может последовать в возрасте до 5 месяцев.
- СПА Рюкю - ген сцепливания не выявлен, наблюдается отсутствие рефлексов, мышечная слабость конечностей после рождения.
В эту группу входит также болезнь Нормана, СМА с врожденным артрогрипозом, СМА с врожденными переломами.
К дистальным спинальным амиотрофиям относится прогрессирующий детский паралич Фацио-Лонде, болезнь Брауна-Виалетта-ван Лэре, СМА с параличом диафрагмы, эпилепсией и глазодвигательными нарушениями.
Этот раздел создан чтобы позаботиться, о тех, кому необходим квалифицированный специалист, не нарушая привычный ритм собственной жизни.
Болезнь очень страшная и мучительная,но самое болезненное здесь то,что я как мать не смогла совсем ни чем помочь своему крошечному ребеночку…и никто не смог..Болезнь его забрала(((
Сочувствую вам😢😢а как определили диагноз?сразу после рождения?
У моего ребенка тоже амиатрафия ей 3 месяца и незнаем до какого времени доживет лежит на искуственой винтеляции
Понимаю ваше отчаяние..Жизнь часто не справедлива, приносит незаслуженные испытания и страдания. Примите, как неизбежность. Вы должны это пережить. Когда умерла дочка, казалось, что мир рухнул и боль никогда не уйдет. Прошло 7 лет, память осталась, но той боли уже нет.Время лечит.
У нас тоже такой диагноз… мы 3 месяца как в реанимации на ИВЛ…нашей девочке годик…
У меня ребенок со сма,нам 8 месяцев…удивляет,что страна тратит миллионы рублей на вооружение,а профинансировать изучение данной болезни не могут,и люди тратят кучу денег на переезд в другую страну с надеждой,что они помогут
Здравствуйте! Нашему племяннику 10 мес тоже ставят такой диагноз,но еще не пришли наши анализы. Как вы? Как самочувствие ребеночка?
У меня тоже ВГ, по всей видимости, 2-я форма. Всё развивалось классически, как здесь описано. Но родные боролись за меня, лечили как могли - хотя какое это было лечение в СССР в 1970-е годы… Моим родителям много раз называли срок моей жизни: 3 года, 5 лет, 7, 12… И вот мне уже почти 50 лет, а я всё ещё живу. 🙂 Получил образование, всю жизнь работаю, есть семья, сын (совершенно здоровый). Так что, чудеса случается, но не благодаря медицине, а практически вопреки - благодаря любви и заботе близких, друзей и просто хороших людей. Конечно, болезнь берёт своё, я слабею и уже с трудом делаю самые простые вещи - руки отказывают. Но никто не живёт вечно, и даже 50 лет - это очень неплохо для человека с ВГ. Не отчаивайтесь, живите, любите, боритесь за детей, и у них тоже будет шанс на долгую, интересную жизнь.
Болезнь Верднига-Хоффмана
Генетические заболевания поражающие нервную систему приводят к поражению органов и частей организма, нарушают их нормальное функционирование. К одним из них и относится болезнь Верднига-Хоффмана. Встречается достаточно редко – один случай на 7-10 тысяч человек.
Этиология заболевания Верднига-Хоффмана
Болезнь Верднига-Хоффмана (спинальная мышечная амиотрофия) характеризуется патологией нервных клеток спинного мозга, следствием чего является усыхание мышечных волокон, переплетающихся со здоровыми. Этот процесс обусловлен недостаточным количеством протеина, отвечающего за выживаемость двигательных нейтронов. Существуют формы заболевания не связанные с данной патологией, вызванные другими модифицирующими факторами.
Нарушение работы нервных клеток приводит к разрастанию соединительной ткани, которая замещает мышечную. У пациента нарушается процесс глотания, опорно-двигательная и дыхательная функции. Психическое развитие не затрагивается. Чувствительность затронутых болезнью частей тела не снижается.
Заболевание Верднига-Хоффмана наследственное, передается от двух родителей, которые являются носителями патологического гена SMN, расположенного в 5-ой хромосоме. При этом симптомы болезни у них отсутствуют. У такой пары могут рождаться здоровые дети либо также носители гена, вероятность появления на свет больного малыша 25%.
Известные люди имеющие это заболевание: английский ученый-астрофизик Стивен Хокинг и российский IT специалист Валерий Спиридонов из Владимира.
Симптомы болезни
Признаки заболевания напрямую зависят от ее формы, при исследовании выявляются следующие клинические показатели:
- нарушение питания мышечных клеток приводит к их гибели. Сначала поражаются мышцы туловища, в первую очередь, спины, затем процесс переходит в зону плеч, бедер, конечностей;
- нарастающие болевые ощущения;
- снижение мышечного тонуса;
- подергивание мышц;
- уменьшение диаметра длинных костей, выявляемое посредством рентгенограммы;
- искривление позвоночника в одну сторону и назад;
- устоявшееся ограничение работы мышц (не сгибается и не расслабляется).
Симптомы, указывающие на наличие спинальной мышечной амиотрофии:
- слабость мышц, проявляется в нарушении двигательных процессов;
- за счет истончения кости, уменьшаются конечности;
- скудость мимических движений;
- глотательные и сосательные рефлексы снижены либо отсутствуют;
- при поражении межреберных мышц – нарушение дыхания, и как следствие воспалительные и застойные процессы в бронхах и легких;
- деформация скелетного аппарата в зоне грудной клетки и позвоночника;
- тремор рук и ног;
- торможение процессов физического развития.
Формы и стадии заболевания
Спинальная мышечная амиотрофия в большинстве случаев проявляется в первый год жизни ребенка. Чем раньше, тем более тяжелое ее течение. Уровень смертности высок, в основном дети умирают до 4 лет, редко – до 20. Может проявиться и у взрослых людей. Различают три основных формы заболевания:
- Врожденная болезнь Верднига-Хоффмана. Первые симптомы появляются сразу после рождения либо еще во время внутриутробного периода. При этом движения плода затихают. У новорожденного наблюдается нарушение процессов дыхания, сосания и глотания. Ребенок не держит голову, не переворачивается, слабо кричит. Течение болезни тяжелое, острое, продолжительность жизни коротка, до 2 – 2,5 лет. Однако в некоторых случаях с помощью современных аппаратов искусственной вентиляции легких и кормление не через зонд, а непосредственно в желудок, жизнь пациента можно продлить. Умственно и эмоционально ребенок развивается без нарушений.
- Вторая форма, ранняя детская. Развитие ребенка протекает в соответствии нормам. Он начинает вовремя держать головку, переворачиваться. До полугода родители не замечают никаких симптомов. После перенесенной инфекции болезнь проявляется в виде периферийных параличей сначала нижних, затем верхних конечностей, в конечном итоге – всего туловища, приобретенные навыки утрачиваются, тонус мышц снижается. Возникает тремор пальцев рук, непроизвольные мышечные сокращения языка. На более поздней стадии присоединяется затрудненная работа дыхательной системы. Течение болезни не стремительное, как при врожденной форме, некоторые дети могут доживать до подросткового возраста. Прогноз заболевания зависит от степени поражения мышц, отвечающих за дыхательный процесс.
- Третья форма, поздняя. Первые симптомы проявляются после 2 лет. К этому времени малыш уже развит физически и психологически согласно возрастным нормам. Прогрессирование заболевания происходит медленно, постепенно, характеризуется вялостью и неуклюжестью ребенка при ходьбе и других двигательных процессах. Развивается парез конечностей, угасание глотательного и сухожильного рефлекса, признаки бульбарного паралича, а также деформация костной ткани. Третья форма протекает мягче первых двух, пациенты могут прожить до 30 лет.
Выделяют формы спинальной мышечной амиотрофии, проявляющиеся в более позднем возрасте.
- Болезнь Кульдберга-Веландера считается наиболее легкой формой атрофии детского возраста. В большинстве случаев, начало болезни приходит на подростковоый период, но бывают и более ранние проявления.
Известны случаи, когда пациенты не утрачивают способности ходить и обслуживать себя самостоятельно, проживая долгую жизнь.
- Болезнь Кеннеди связанна с мутацией гена в Х-хромосоме, передается девочкам от двух родителей, мальчикам от мамы. Проявляется во взрослом возрасте.
Злокачественное течение врожденной формы Верднига-Хоффмана, дает мало шансов для планирования будущего таких детей, однако при 2 и 3 форме можно продлить жизнь ребенку, важно вовремя реагировать на инфекционные заболевания, которые резко ухудшают состояние больного и приводят к появлению новых симптомов, наихудший из которых – нарушение дыхательной функции.
Внешние проявления болезни Верднига-Хоффмана
В чем заключается опасность заболевания?
В связи с тем, что болезнь Верднига-Хоффмана неизлечима, самой главной опасностью является летальный исход. При врожденной форме дети живут достаточно малый период времени, заболевание быстро прогрессирует и не оставляет шансов на выживание.
С помощью современных исследований, существует возможность в период беременности выявить наличие заболевания у плода и не допустить рождения тяжело больного ребенка.
В других формах болезнь проявляет первые признаки после перенесенной кишечной или распираторной инфекции, в дальнейшем родители под руководством лечащих врачей ограничивают возможность развития инфекции у ребенка, которая усугубит ее течение и несет смертельную опасность. Однако бронхиты, пневмонии и другие заболевания лор-органов часто встречаются у болеющих заболеванием Верднига-Хоффмана.
Диагностика и лечение болезни Верднига-Хофмана
На ранних стадиях заболевания бывает трудно дифференциировать заболевание, так как симптоматика может быть схожа с другими болезнями:
- острый полиомиелит отличается отсутствием прогрессирования заболевания и несимметричными параличами;
- миопатия – также имеет наследственное происхождение, имеет прогрессивное течение, но причиной слабости мышц является нарушение в них обменных процессов;
- врожденная миатония наиболее схожа с болезнью Верднига-Хоффмана, отличить их достаточно можно с помощью биопсии мышечной ткани.
Для диагностики заболевания неврологу понадобятся данные о первом проявлении симптомов, характере их развития, наличия сопутствующих заболеваний.
Проводится ряд исследований для постановки диагноза:
- Электронейромиография выявляет нарушения в работе нервно-мышечной системы. Наблюдаются изменения по мышечному типу, что указывает на патологию двигательного нейтрона;
- Генетический анализ выявляет мутацию гена SMN;
- Биохимия крови на уровень креатинкиназы, показатели в пределах нормы не исключают заболевание;
- Биопсия мышц для морфологического исследования, которое выявляет пучковую атрофию мышечных волокон, чередующихся со здоровыми, а также разрастание соединительной ткани;
- МРТ для исключения других заболеваний.
Для проведения диагностики плода внутриутробно применяется метод биопсии хориона, кордоцентез, амниоцентез. Выявление заболевания является показанием к прерыванию беременности. Вылечить пациента с болезнью Верднига-Хоффмана невозможно. Для продления жизни и улучшения ее качества применяют симптоматическое лечение. Развитие болезни и ухудшение симптомов сдерживают путем обеспечения работы обменных процессов в мышечной ткани.
С помощью лечебной физкультуры и массажа улучшается кровообращение, снижается риск застоев, поддерживается работоспособность мышц, предотвращается неподвижность суставов и потеря ими эластичности. Нагрузки должны быть непродолжительными и осторожными. Физиотерапия способствует удержанию двигательных навыков на имеющемся уровне, их укрепление. Специальные приспособления помогут самостоятельно передвигаться, пользоваться компьютером и даже писать. Портативные аппараты ИВЛ дают возможность пациентам находиться за пределами стационара и проживать жизнь продуктивнее.
Прогноз болезни Верднига-Хоффмана
Прогноз для данного заболевания достаточно неблагоприятен. Шансов на выздоровление нет. Единственным способом продления жизни является своевременное лечение, здоровое питание и разумные физические нагрузки. Дети с врожденной формой Верднига-Хоффмана погибают в пределах 6 месяцев - 2 лет. Более позднее проявление болезни дает больше времени для жизни.
Новое на сайте
Обязательно консультируйтесь с вашим лечащим врачом.
Болезнь Верднига-Гофмана
Болезнь Верднига-Гофмана (детская спинальная амиотрофия) - одна из форм нервно-мышечной патологии, возникающих в раннем детском возрасте и наследуемая, по-видимому, по аутосомно-рецессивному типу. Часто заболевает несколько детей здоровых родителей.
Патоморфологическую основу болезни составляет прогрессирующая атрофия передних рогов спинного мозга, а иногда и ядер двигательных черепномозговых нервов.
Симптомы болезни Верднига-Гофмана
Заболевание проявляется рано, обычно на первом году жизни, очень часто - во второй его половине. По-видимому, в большинстве случаев заболевание начинается еще до рождения ребенка, в последние месяцы внутриутробного периода развития. Беременные нередко отмечают в этих случаях отсутствие или значительное ослабление движений плода. Симптомы болезни удается иногда выявить уже в первые недели после рождения, но в большинстве случаев родители обращают внимание на недостаточность двигательных функций ребенка позднее. Страдают раньше всего мышцы туловища, тазового пояса и мышцы бедер. Затем атрофический процесс довольно быстро распространяется на все мышцы, включая верхние конечности, голени, межреберные мышцы, а иногда и мышцы, иннервируемые черепномозговыми нервами. Диафрагма обычно остается пощаженной. Дети не могут сидеть, голова их свисает на грудь, позвоночник образует резкий кифоз. Если ребенок начинает ходить, у него обнаруживается утиная походка, неловкость, он быстро устает. В длительно протекающих случаях может наблюдаться атрофия мышц кисти, придающая ей форму «обезьяньей лапы» или «когтистой лапы». Похудание других мышечных групп часто бывает трудно уловить благодаря обилию у ребенка подкожной жировой клетчатки. Более заметна атрофия мышц в области шеи, где слой жира меньше. Резко выражена гипотония мышц. Сухожильные рефлексы угасают. Часто исчезают брюшные рефлексы. Обычны фасцикулярные подергивания. В ряде случаев фасцикуляции выявляются только по тремору пальцев рук (фасцикуляторный тремор). Координация движений не нарушена. Чувствительность сохранена. Тазовые органы функционируют нормально. Интеллектуальное развитие обычно не обнаруживает отклонений от нормы.
В хронических случаях развиваются тяжелые контрактуры, сколиоз, деформации скелета.
Болезнь Верднига-Гофмана быстро прогрессирует и может привести к смерти через несколько месяцев. Иногда, однако, процесс временно стабилизируется и заболевание растягивается на несколько лет.
Эффективного лечения болезни Верднига-Гофмана не разработано.
Полезно:
Статьи по теме:
Добавить комментарий Отменить ответ
Статьи по теме:
Медицинский сайт Surgeryzone
Информация не является указанием для лечения. По всем вопросам обязательна консультация врача.
Статьи по теме:
Спинальная амиотрофия Верднига-Гоффмана
Это группа наследственно обусловленных заболеваний, главной чертой которых является поражение мотонейронов передних рогов спинного мозга, а также поражение корешков IX, X, XII черепно-мозговых нервов.
Для спинальной амиотрофии характерно нарушение иннервации мышц нижних конечностей, шеи, головы, дыхательной мускулатуры. Важными критериями постановки правильного диагноза является сохранение всех видов чувствительности, нормальное развитие мышц верхних конечностей и отсутствие у ребенка психических нарушений. Частота встречаемости заболевания составляет 7 человек нановорожденных.
Причины амиотрофии Верднига-Гоффмана
Ген спинальной амиотрофии Верднига-Гоффмана (SMN) локализован на V хромосоме, он наследуется по аутосомно-рецессивному типу. Родители, хромосомы которых несут ген SMN, могут произвести на свет ребенка, больного спинальной амиотрофией с вероятностью 25%.
Патоморфологические изменения при амиотрофии Верднига-Гоффмана
При исследовании отмечается уменьшение спинного мозга в объеме. Атрофируются или полностью исчезают ганглиозные клетки. В передних корешках выявляют дегенерацию, демиелинизацию, склеротические изменения нервных волокон (пери-, эпи-, эндоневральный) с отложением жира. В мышцах скелета обнаруживаются атрофированные пучки, которые переплетаются с интактными волокнами, отмечается гиалиноз, разрастание соединительной ткани.
Классификация заболевания амиотрофии Верднига-Гоффмана
По времени возникновения и степени дистрофических изменений при спинальной амиотрофии Верднига – Гоффманна:
- Врожденная (появление симптомов заболевания первые 6 месяцев жизни);
- Ранняя детская (от 6 мес до 1.5 лет);
- Поздняя детская (старше 1.5 лет);
Симптомы амиотрофии Верднига-Гоффмана
Самой тяжелой является врожденная форма спинальной амиотрофии Верднига-Гоффмана. У детей уже на первых минутах жизни отмечаются вялые парезы. Выявляется мышечная слабость, сниженные рефлексы периода новорожденности или их отсутствие. Новорожденные слабо сосут грудь, у них отмечаются фасцикулярные подергивания языка, глотание затруднено.
Эта форма заболевания сопровождается формированием костно-мышечных деформаций, в частности сколиотическими; воронкообразной или «куриной» грудью; контрактурами суставов. В очень редких случаях ребенок имеет способность держать голову, садится. Однако эти способности развиваются поздно, а далее регрессируют. Данному заболеванию часто сопутствуют врожденные аномалии, такие как гидроцефалия, дисплазия т/б суставов, плосковальгусные или плосковарусные деформации стоп, неопущение яичек в мошонку, гемангиомы и т. д. Дети умирают до 9 месяцев (реже до 2-х лет) от сердечно-сосудистой либо дыхательной недостаточности, причина которых – гипотония грудных мышц и мышц диафрагмы.
Ранняя детская форм а спинальной амиотрофии Верднига-Гоффмана характеризуется манифестацией во втором полугодии. Больной ребенок своевременно начинает удерживать голову, сидит, иногда он может даже стоять или ходить. Далее после перенесенного алиментарного энтероколита происходит прогрессирование состояния: вялые парезы проявляются сначала на ногах, далее поднимаются на тело и верхние конечности. Вследствие диффузной мышечной атрофии отмечаются фасцикулярные подергивания языка, контрактуры, мелкий тремор кистей. Бульбарный синдром развивается значительно позже. Протекает ранняя детская форма спинальной амиотрофии Верднига-Гоффмана не так злокачественно, как первый вариант заболевания, тем не менее, летальный исход наступает кгодам.
Поздняя форма заболевания проявляется в возрасте у дошкольников. На фоне мнимого благополучия, когда ребенок самостоятельно передвигается, прыгает, бегает, появляются скованность, движения становятся неловкими (походка «заводной куклы»), дети часто спотыкаются. Атрофия мышц скелета происходит постепенно и медленно: сначала вялые парезы наблюдаются в нижних отделах нижних конечностей, далее в процесс вовлекаются мышцы нижних отделов верхних конечностей, туловища. Мышечная атрофия может остаться незаметной, т. к. в этом возрасте хорошо развита подкожная жировая клетчатка. Постепенно происходит ослабление таких рефлексов, как глоточный и небный, снижаются безусловные рефлексы. Заболеванию сопутствуют деформации опорного аппарата, чаще всего это «куриная» грудь.
Прогноз при адекватной и своевременной терапии более благоприятный относительно первых двух вариантов. Больные могут доживать долет. Однако способность самостоятельно передвигаться исчезает кгодам.
В литературе иногда можно встретить четвертую форму заболевания – взрослую, которая манифестирует в возрасте старше 35 лет. Это крайне редкая и наиболее благоприятная форма болезни, при которой происходит нарушение иннервации только мышечных групп нижних конечностей. У таких пациентов теряется способность к самостоятельному передвижению, но отсутствуют нарушения дыхания, глотания. Взрослая форма амиотрофии не сказывается на продолжительности жизни больных.
Диагностика АДС Верднига-Гоффманна
Диагноз подтверждается на основании клинической картины (раннее начало атрофических изменений, начало дегенеративных изменений в проксимальных группах мышц, гипотония мышц, подергивания мышц языка, отсутствие псевдогипертрофии), данных ЭНМГ (электронейромиографии), результата биопсии мышечных волокон, МРТ, генеалогического анализа (поиск генетических мутаций у родителей и ребенка).
Заболевание имеет быстропрогрессирующее течение.
Дифференциальный диагноз амиотрофии Верднига-Гоффмана
1. С прочими заболеваниями, характеризующимися «синдромом вялого ребенка»;
2. Генетическими заболеваниями обмена веществ;
3. Амиотрофией Оппенгейма (в настоящее время некоторыми специалистами рассматривается как вариант спинальной амиотрофии Верднига-Гоффмана);
5. Прогрессирующими мышечными дистрофиями (Дюшена и Эрба-Рота);
6. Амиотрофией Кугельберга-Веландера;
7. Свинцовой интоксикацией;
Лечение амиотрофии Верднига-Гоффмана
Спинальная амиотрофия Верднига-Гофмана на данный момент неизлечимое, постоянно прогрессирующее заболевание. Существует только симптоматическая терапия: препараты, которые действуют на обменные процессы нервной ткани (церебролизин; аминолон; энцефабол); ноотропы (луцетам, ноотропил); витамины группы В; массаж и ЛФК, специальная диета и т. д.
С генетическими мутациями при спинальной амиотрофии связано уменьшение выработки SMN-белка, что приводит к потере моторных нейронов. Задачей номер один современной фармакологии при этом заболевании является поиск препарата, способного увеличить уровень SMN-белка.
Профилактика амиотрофии Верднига-Гоффмана
Заключается в своевременной диагностике генетических нарушений у родителей, пренатальная ДНК-диагностика. При выявлении патологии у плода – решение вопроса о прерывании беременности.
Спинальной амиотрофией Верднига-Гоффмана называется наследственная патология нервов, которая поражает тот их участок, что контролирует скелетные мышцы. Ее характеризует слабость сразу всех мышц в организме. Более половины нервных клеток, которые контролируют мышцы, располагаются в спинном мозге. Именно потому заболевание названо «спинальным». «Мышечным» оно также названо из-за пагубного влияния на мышцы: те не получают от этих самых нервов никаких сигналов. «Атрофия» является медицинским термином, который обозначает истощение или усыхание того, что не используется. Здесь это касается недействующих мышц. Человек с подобной болезнью не имеет никакой возможности ни сидеть, ни передвигаться, ни даже обслуживать себя. Вылечить это невозможно. Проведя дородовую диагностику, можно предотвратить рождение малыша с таким заболеванием. Здесь мы поговорим, как эта патология наследуется, каковы ее проявления, а также о том, как можно помочь больному человеку.
Спинальная амиотрофия Верднига-Гоффмана названа в честь двоих ученых, первыми ее описавших. Во второй половине XIX столетия они доказали морфологическую сущность болезни. Сначала оба ученых считали, что у данной патологии только одна форма. Но уже в XX столетии ученые Кукельберг и Веландер открыли другую ее клиническую форму, с генетической причиной, схожей с той, которая и у открытой Верднигом и Гоффманом. Сейчас известно несколько клинических форм спинальной амиотрофии. Их объединяет общий наследственный дефект.
Эта патология наследственная. Она основана на мутации в пятой хромосоме. Мутирует тот ген, благодаря которому синтезируется белок SMN. Данный белок необходим для того, чтобы двигательные нейроны развивались именно так, как нужно. Стоит пятой хромосоме мутировать, и это негативно скажется на двигательных нейронах, помешав их развитию, а то и вовсе их разрушив. В результате мышца не может получать управляющие сигналы от нервов, а значит, не может и функционировать. Получается, не выполняется ни одно связанное с ней движение.
У мутировавшего гена аутосомно-рецессивный тип наследования. Фраза расшифровывается так: для развития спинальной амиотрофии нужно, чтобы у обоих родителей был мутантный ген. Если проще, то заболевание не разовьется, если хоть один из родителей не был носителем мутировавшего гена. В то же время они сами не болеют: у людей гены парные, а у отца и у матери ребенка доминирует здоровый ген. В таком случае больной малыш рождается примерно в четверти случаев. Ученые подсчитали, что около 2% живующих людей - носители гена с такой мутацией.
Классификация
Известны три разновидности данной патологии.
- Самая тяжелая, проявляющаяся раньше остальных.
- Среднетяжелая.
- Самая легкая, проявляющаяся в самом позднем возрасте.
По мнению некоторых врачей, существует еще одна разновидность: умеренная/мягкая СМА, которая проявляется уже у взрослого человека.
Стоит отметить, что кроме спинальной амиотрофии Верднига-Гоффмана существуют и другие типы СМА, которые отличаются симптомами и типами наследования. Они указаны в таблице ниже.
Таблица №1. Виды СМА.
| Название CMA | Тип наследования | Особенности и симптомы |
|---|---|---|
| SMAX1 | Х -сцепленный рецессивный | Наблюдается в основном y пожилых, поражает бульбарные нервы чepeпa, вызывает нисходящий паралич. |
| SMAХ2 | Х - сцепл. рецессивный | Врождённая агрессивная форма, приводящая к смерти до 3 - х мес. Вызывает слабость, арефлексию, контрактуры и переломы. |
| SMAX3 | Х - сцепл. рецессивный | Поражает в основном мальчиков. Атрофия всех дистальных мышц. Медленное нарастание симптомов. |
| Дистальная ДCMA1 | Аутосомно - рецессивный | Врождённая, поражаются в основном руки, возможны тяжелее дыхательные нарушения. |
| Дистальные формы ДCMA2 - ДCMA5 | Аутосомно - рецессивный | Все четыре формы отличаются медленным прогрессированием, ДCMA5 диагностируется y молодых. |
| Ювенильная SMA (тип HMN1) | Аутосомно-доминантный | Встречается в юности |
| Врождённая спинальная aмиoтpoфия | Аутосомно-доминантный | Нарушение иннервации и атрофия бедер, стоп, коленей c контрактурой и деформацией; иногда поражается голосовые связки. |
| SMA Финкeля | Аутосомно-доминантный | Начинается преимущественно в 35 - 37 лет, но зафиксированы случаи заболевания и в детском возрасте. Медленно развивается вначале в ногах, a затем в руках. Активность и рефлексы снижены, наблюдается непроизвольное дрожание (фасцикуляция). |
| SMA (тип LED1) | Аутосомно-доминантный | Атрофия нижних конечностей y новорождённых. |
| CMA c вpoждeнными кocтными пepeлoмaми | Аyтocoмнo-peцeccивный | Тяжелее симптомы, как про бoлeзни. Вepднигa-Гoффмaнa, отягощённые переломами. |
| CMA c гипоплазией | Аутосомно-доминантный | Врождённая аномалия головного мозга c церебральными симптомами, микроцефалией и задержкой развития. |
Симптомы патологии
Врожденная разновидность заболевания (СМА I) начинает проявляться до того, как малышу исполнится полгода. До этого такой ребенок может вяло двигаться. Не так уж редко спинальную амиотрофию у малыша можно заметить еще в самом начале постэмбрионального периода его жизни - у него угасают глубокие рефлексы:
- у малыша недостаточно громкий крик;
- ему трудно сосать;
- он не может держать головку.
Определить такую патологию у младенца можно с первых дней жизни
Если подобное становится заметно позже, что происходит редко, малыш может научиться держать головку, а то и сидеть, однако патология быстро сводит такие умения к нулю. Характерно и следующее:
- ранние проблемы с речью;
- ухудшение глоточного рефлекса;
- фасцикулярные подергивания языка.
Этот вид патологии может прилагаться к олигофрении, а также к патологиям развития скелета:
- деформациям грудной клетки (воронкообразной/килевидной ее форме);
- искривлению позвоночника (сколиозу);
- суставным контрактурам.
Нередки и другие врожденные заболевания. Например:
- гемангиомы;
- гидроцефалия;
- косолапость;
- дисплазия тазобедренных суставов;
- крипторхизм.
СМА I самая «вредная»: ее сопровождают развивающийся паралич, а также парез мускулатуры, отвечающей за дыхание. Из-за последнего развивается дыхательная недостаточность, из-за которой больной даже может погибнуть. А нарушение глотания может оказаться причиной попадания пищи в дыхательные пути и развития аспирационной пневмонии. Она тоже может привести к смерти.
СМА II начинает проявляться после того, как малышу исполняется полгода. В таком возрасте малыш уже удовлетворительно развит, он может стоять, держать головку, садиться, переворачиваться. Однако почти никогда больной малыш не успевает овладеть навыками ходьбы. В большей части случает данное заболевание проявляется после того, как малыш перенесет какую-либо острую инфекционную патологию. Например, пищевую токсикоинфекцию.
Когда СМА II только начинает проявляться, у малыша в ножках появляются периферические парезы, которые потом быстро оказываются в ручках, в туловище. Проявляется диффузная гипотония мышц, начинают исчезать глубокие рефлексы. Можно заметить и следующее:
- контрактуры сухожилий;
- тремор пальцев;
- фасцикуляции (непроизвольное дерганье) языка.
Важно! Позже начинает проявляться бульбарный синдром, развивается дыхательная недостаточность. Благодаря замедленному, если сравнивать с врожденной формой, развитию этой разновидности СМА, больной человек обычно доживает до пятнадцати лет.
СМА III , она же амиотрофия Кугельберга-Веландера - наименее вредная разновидность спинальной амиотрофии. Начинает проявляться, когда ребенку исполняется два года. Иногда может протекать бессимптомно даже до 30 лет. Впрочем, в этом случае пациент уже далеко не ребенок, что, однако, не делает его здоровее. При СМА III не задерживается развитие психики, пациент долго может двигаться без посторонней помощи. У него даже есть шансы и в глубокой старости иметь возможность самостоятельно себя обслуживать.
СМА IV , она же взрослая форма спинальной амиотрофии, представляет собой медленно развивающуюся патологию. Она обычно начинается после того, как человеку исполняется 35 лет. Такая форма если и сокращает жизнь, то незначительно. С другой стороны, у больного наблюдаются следующая картина:
- слабые проксимальные мышцы;
- фасцикуляции;
- ухудшение сухожильных рефлексов;
- потеря способности к ходьбе.
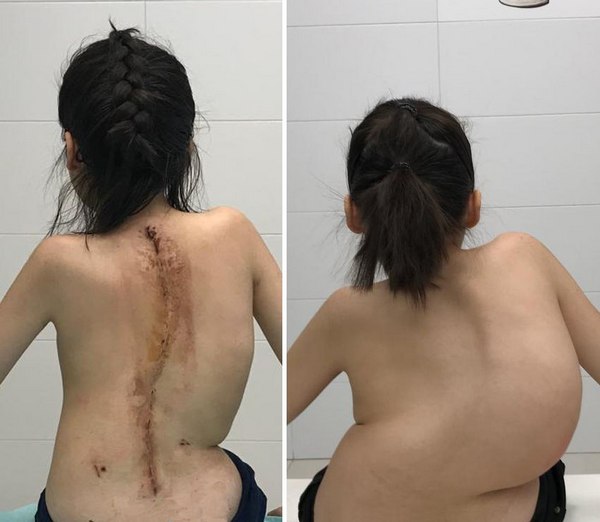
Электромиограмма показывает «ритм частокола» - спонтанную ритмическую активность. Так можно выявить патологию передних спинномозговых рогов. Если провести морфологическое исследование биоптатов мышц, можно заметить атро- и гипертрофированные волокна первого и второго типов. Также скапливаются мелкие круглые волокна, которые перемежаются с волокнами гипертрофированными - это «пучковая» атрофия. Если провести патоморфологическое исследование, становится заметно набухание/сморщивание/атрофия мотонейронов спинномозговых передних рогов, а довольно часто - еще и ядер нервов, которые выходят из головного мозга.
Как диагностируют данную патологию?
Чтобы поставить правильный диагноз, невролог должен иметь информацию о том, в каком возрасте у человека появились первые симптомы, как быстро они прогрессируют. Также он должен выяснить неврологические данные. Причем здесь важнее всего информация о том, нет ли у пациента периферических двигательных нарушений вместе с полным сохранением чувствительности. Еще неврологу важно узнать, не имеет ли больной врожденных отклонений, костной деформации. Амиотрофию Верднига-Гоффмана может диагностировать и неонатолог. При помощи дифференциальной методики можно диагностировать:
- миопатию;
- развивающаяся мышечная дистрофия Дюшенна;
- боковой амиотрофический склероз;
- сирингомиелия;
- полиомиелит;
- синдром вялого ребенка;
- обменные патологии.
Чтобы подтвердить результаты диагностики, делают электронейромиографию. Так называется обследование нервно-мышечного аппарата. Оно позволяет обнаружить изменения, нужные, чтобы исключить первично-мышечный вид заболевания, а также убедиться в наличии болезни мотонейрона. Биохимического анализа крови слишком мало, чтобы выявить сколь-либо серьезное повышение уровня креатинфоскиназы, которое бывает во время развития дистрофии мышц. Сделав МРТ/КТ позвоночника, изредка можно обнаружить атрофию передних рогов спинного мозга, однако при помощи этой методики можно убедиться в том, что другого спинального заболевания нет.
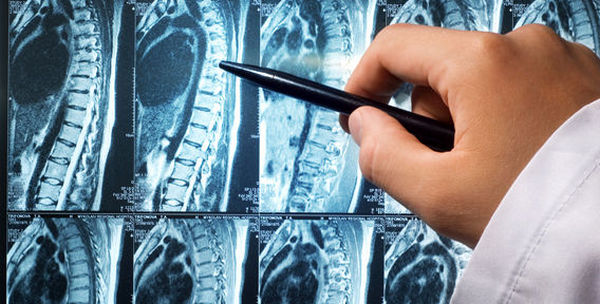
Окончательно ставится диагноз «амиотрофия Верднига-Гоффмана» только когда будут получены данные биопсии мышц, а также анализа ДНК. При помощи морфологического обследования мышечного биоптата можно выявить патогномоничную пучковую атрофию мышц, перемежающуюся зонами атрофии миофибрилл и здоровой ткани, отдельными гипертрофированными миофибриллами, а также местами соединительных разрастаний. В обязательные генетические исследования входит прямая и косвенная диагностика. Прямая методика позволяет выявить гетерозиготное носительство генной аберрации, а это необходимо при генетическом консультировании родственников пациентов, а также супругов, планирующих рождение ребенка. Во всем этом важно количественное исследование генов локуса СМА.
Проведя дородовую генетическую экспертизу, можно понизить риск появления на свет малыша, болеющего амиотрофией Верднига-Гоффмана. Чтобы получить генетический материал плода, следует применять инвазивные методики диагностики плода:
- амниоцентез;
- биопсию хориона;
- кордоцентез.

Обнаружив у плода амиотрофию Верднига-Гоффмана, следует поставить вопрос об аборте.
Дифференциальная методика диагностирования заболевания
По симптомам данную патологию можно перепутать с врожденной миопатией. Это плохой мышечный тонус. Для исключения мышечной гипотонии используется биопсия. На спинальную амиотрофию Верднига-Гоффмана похож острый полиомиелит. У этой патологии бурное, сопровождающееся резко повышенной температурой тела и множественными асимметричными параличами, начало. Через несколько суток острая фаза полиомиелита переходит в восстановительную. При гликогенозах, а также врожденных миопатиях тоже понижается тонус мышц.
Но эти патологии отличаются от спинальной амиотрофии тем, что их провоцируют не мутации гена, а следующие факторы:
- проблемы с метаболизмом;
- карцинома;
- гормональное нарушение.
При этом необходимо исключить и такое:
- болезнь Гоше;
- синдром Дауна;
- ботулизм.
Каким образом лечат данную патологию, а также как спрогнозировать ее дальнейшее протекание
Сегодня еще не существует этиопатогенетического лечения спинальной амиотрофии. Сейчас ее лечат, улучшая обмен веществ в периферической нервной системе, а также в мышцах, чтобы просто задержать развитие симптомов.
При этом в разных сочетаниях используются средства следующих групп:
- нейрометаболиты - лекарства, производимые из гидролизата свиных мозгов, гамма-аминомасляная кислота, а также пирацетам;
- средства, облегчающие передачу импульсов к мышцам - галантамин, сангвинарин, неостигмин, ипидакрин;
- медикаменты, улучшающие трофику миофибрилл - коэнзим Q10, L-карнитин, Церебролизин, Цитофлавин, Глутаминовая кислота, АТФ, Карнитина хлорид, Метионин, Калия оротат, Токоферола ацетат;
- витамины В - Мильгамма, Нейровитан, Комбилипен;
- анаболики - Ретаболил, Неробол;
- лекарства для улучшения проводимости импульсов между нервами и мышцами - Прозерин, Нейромидин, Дибазол, Галантамин;
- медикаменты для того, чтобы улучшить кровообращение - никотиновая кислота, скополамин.

Кроме того, при спинальной амиотрофии полезно делать ЛФК, а также проводить сеансы мягкого массажа.
Сегодняшние технологии являются большим подспорьем для облегчения жизни больных, а также их близких. В этом им помогают портативные аппараты ИВЛ, а также автоматизированные инвалидные коляски. Для улучшения подвижности больных существуют разнообразные методики ортопедической коррекции. А вот главные перспективы лечения СМА заключаются в непрерывно развивающейся генетике, а также в поиске возможностей использования генной инженерии для корректирования генетических заболеваний.
Анестезия
Если человеку вне зависимости от его возраста требуется операция, необходимо следовать определенным мерам предосторожности. Вся хирургическая бригада обязана быть в курсе того, что представляет собой СМА. Больше всего это касается анестезиолога.
В начале развития данной патологии в клетках мышц, не получающих нервных сигналов, порой возникают аномалии, обусловленные попытками мышц «дотянуться» до связанных с ними нервов. Из-за таких аномалий миорелаксанты, нередко используемые при хирургическом вмешательстве, могут оказаться опасны. Имея представление о подобных проблемах, можно подобрать безопасные препараты.
Диета при спинальной амиотрофии
На данный момент еще не подтверждено, что какая-либо диета приносит пользу при СМА.
По мнению большого количества родителей, диета, включающая в себя много белка или специальные добавки к пище, могут повысить силу мышц ребенка. Но, несмотря на очевидную необходимость хорошего питания для больного ребенка, еще не доказано, что ему нужен именно определенный рацион. Причем некоторые продукты даже могут нанести вред его организму.
К примеру, аминокислотное меню порой чревато еще большими проблемами у тех детей, у которых в организме слишком мало мышечной ткани. По мнению некоторых специалистов, при недостатке мышечной ткани, та не может правильно перерабатывать аминокислоты и тогда их уровень в крови повышается слишком сильно.

Некоторым детям полезнее питаться понемногу, причем чаще трех-четырех раз в день. Нужно просто разделить для больного все количество пищи, принимаемое здоровым сверстником больного за день, на несколько частей.
Среди больных СМА есть обладатели лишнего веса. Возможно, что причина этого кроется в слишком калорийном рационе вкупе с недостатком движения. Если есть возможность, больной должен, заручившись помощью врача и диетолога, привести свой вес в норму. Это важно не только для здоровья и внешности, но и для тех, кто ухаживает за таким больным. Ведь они каждый день помогают больному подниматься и перемещаться.
Важно! Есть врачи, советующие принимать отпускаемые без рецептов пищевые добавки. Например, креатин, коэнзим Q10. Сейчас ведутся исследования того, как креатин действует при данной патологии.
ЛФК
По мнению большинства врачей, комфортная физическая активность, если только не впадать в крайности, весьма полезна для самочувствия и здоровья больного СМА.
Суставам необходимо обеспечивать подвижность, а не подвергать их риску повреждений. При этом следует сохранять объем движений, чтобы сохранять суставы эластичными. При этом нужно поддерживать циркуляцию крови. Также, что важнее всего для детей, надо поддерживать мобильность высокой, чтобы исследовать окружающее.
Важно! Лучше всего проводить занятия в бассейне, наполненном водой, имеющей температуру 30-32 градуса тепла. Но, во-первых, человек, больной СМА, не должен заниматься плаванием сам, а во-вторых, нужно соблюдать определенные меры безопасности.
По мнению некоторых врачей, уделять массу внимания постепенному понижению в организме и без того недостаточного числа мотонейронов не так уж и нужно. Для определения, следует ли это учитывать, разрабатывая комплекс ЛФК, нужны исследования. Мнения профессионалов расходятся: одни считают, что перегрузить организм упражнениями невозможно, другие же — что, делая гимнастический комплекс «до посинения», можно форсировать отмирание оставшихся мотонейронов. Так что при ЛФК требуется аккуратность и гимнастику необходимо прекратить, не доводя себя до изнеможения.
Программы трудо- и физиотерапии полезны для людей любого возраста, если те хотят научиться максимально рационально использовать оставшиеся мышечные функции, а также разобраться, как лучше всего справляться с повседневными задачами.
Сейчас можно найти приспособления, которые полезны даже малышам – для изучения окружающего пространства. Маленьким детям может помочь все, что только придумал для решения этой задачи человеческий гений, начиная от ходунков и заканчивая ортезами.
Более того, есть семьи, которые самостоятельно придумывают и изготавливают свои приспособления, снабженные особыми функциями. К примеру, такие, у которых можно менять высоту, чтобы ребенок мог хоть ползать на полу, хоть сидеть на столе.
Человеку любого возраста, если у него СМА, ощутимо полезны приспособления для решения повседневных задач, не вызывающих затруднений у здоровых людей.
Способ предупреждения данной патологии
Для предупреждения амиотрофии Верднига-Гоффмана у новорожденного родители должны вовремя пройти диагностику генетических отклонений, а также, вынашивая ребенка, будущей матери следует провести еще и претональную ДНК-диагностику малыша. Если у того выявляется амиотрофия Верднига-Гоффмана - встает вопрос об аборте.

Как спрогнозировать развитие патологии
Сейчас спинальная амиотрофия Верднига-Гоффмана неизлечима. Прогнозы абсолютно неблагоприятны. Если такая проявляется у малыша в первые дни после его рождения, тот обычно умирает до того, как ему исполнится полгода. Если же симптомы начинают проявляться после трехмесячного возраста, средний возраст такого ребенка равняется паре лет. Максимальный возраст, до которого может дожить такой больной, равен восьми годам. Ранний детский тип этой патологии прогрессирует куда медленнее, и такой ребенок доживает до подросткового возраста - четырнадцати-пятнадцати лет.
Спинальная амиотрофия Верднига Гоффмана передается по наследству и это злокачественное заболевание нервной системы. Происходит слабость практически всех мышечных волокон. Пациент не может самостоятельно сидеть и передвигаться. На сегодняшний день не существует эффективных способ лечения патологии.
Как правило, заболевание выявляется с рождения и до полутора лет. Это самая тяжелая форма мышечной атрофии при которой развиваются парезы. Заболевание встречается очень редко, примерно один случай на десять тысяч человек.
Существует четыре вида , они отличаются симптомами и длительностью жизни больного. Все формы патологии проявляются общим признаком, это нарушение умственных функций и чувствительности.
В области тазовых органов не происходят изменения. Все признаки проявляются с нарушением двигательной системы.

Спинальная амиотрафия 1 типа
Происходит нарушение глотательной и сосательной функции. Ребенку становится трудно двигать языком и заметно, как возникает волнообразное сокращение на нем. Крики малыша слышно слабо. Если снижаются глотательные функции, то будут проблемы с питанием, так как еда будет попадать в дыхательную систему. Как правило, это приводит к тому, что развивается аспирационная пневмония и малыш из-за этого может умереть.
Если происходит поражение межреберных мышц, то будут нарушения дыхательной системы. По началу это может быть не так заметно, но со временем состояние ребенка будет ухудшаться. Как правило, мышца лица, которые отвечает на движение глаз не нарушаются. Ребенок не сидит, не может держать и поворачивать голову и тянуться за игрушками. Если были какие-то движения развиты до спинальной амиотрофии, то они пропадут.
Кроме этих нарушений возникает и деформация грудного отдела. Если заболевание заметно стало сразу же после того, как родился ребенок, то он живет не больше полугода. Если же развитие патологии было после трех месяцев, то малыш проживет примерно два года. Летальный исход может быть куда раньше, даже из-за инфекционного поражения дыхательной системы. Спинальная амиотрофия Верднига может быть вместе с другими врожденными патологиями.

Спинальная амиотрафия 2 типа
Заболевание у малыша развивается от полугода и до двух лет. До этого момента не заметно никаких изменений. Ребенок самостоятельно держит голову, сидит, переворачивается и даже ходит.
Дальше происходит небольшая слабость в мышцах, как правило, возникает это с бедер. Понемногу ребенок начинает трудно ходить и у него снижается реакция сухожилий. Слабость в мышцах развивается медленно, но со временем происходит мышечная атрофия. Также нарушается мускулатура дыхательной системы.
Как при первом типе спинальной амиотрофии не происходит поражение мышц глаз и мимических. Может наблюдаться дрожь в кистях, подёргивание языка, рук и ног. Дальше развивается мышечная слабость в шее и это приводит к тому, что голова свисает. Может также быть деформация грудного отдела, сколиоз. Форма заболевания является доброкачественной и чаще всего могут быть нарушение дыхательной системы в подростковом возрасте.

Спинальная амиотрофия 3 типа
Часто болезнь встречается у больных в возрасте от двух и до пятнадцати лет. Симптомы проявляются в виде неправильной походки и мышечной слабости в конечностях.
Дальше происходит снижение тонуса в ногах и на этом фоне развивается атрофия. Такие изменения могут быть незаметны, так как в таком возрасте хороший подкожный жировой слой. Ребенок начинает постоянно спотыкаться, падать. Со временем больному тяжело передвигаться и в итоге он перестает ходить.
Позже может происходить и поражение верхних конечностей. Тогда возникает нарушение мимических мышц, а глазами пациент двигает без проблем. Пропадает рефлекс тех мышц, которые уже поражены. Может возникать деформация скелета и суставов. При таком заболевании, если будет необходимое лечение больной доживает примерно до сорока лет.

Спинальная амиотрофия 4 типа
Данный вид спинальной амиотрофии происходит уже во взрослом возрасте после 35 лет. Проявляется патология в виде мышечной слабости в конечностях и снижения рефлексов.
Дальше развивается на этом фоне атрофия мышц, это приводит к утрате подвижности ног. Дыхательная система в этом случае не страдает. Больной может жить с таким заболеванием, как обычный здоровый человек. Такой вид патологии самый доброкачественный по сравнению с другими.

Диагностика
На раннем развитии заболевание бывает тяжело поставить точный диагноз, так как признаки похожи с другими болезнями. Первым делом ребенок должен пройти консультацию у невропатолога. Если у малыша заболевание при рождении, то примерный диагноз могут поставить в роддоме. Специалист проводит осмотр и проверяет нарушения двигательной системы.
Проводятся следующие исследования:
- Магнитно-резонансная томография назначается для проверки позвоночника. Она обязательно используется при спинальной амиотрофии, потому как позволяет понять, в каком состоянии находится интересующая область. Процедура считается безопасной, потому как она не ухудшает состояние здоровья человека. Более того, она рекомендована даже для детей, у которых имеется амиотрофия Верднига. Если специалисты и родители понимают, что несовершеннолетний не сможет неподвижно лежать около часа, тогда может возникнуть вопрос о применении наркоза. В любом случае, от МРТ не стоит отказываться, она позволит узнать немало полезной информации о состоянии здоровья и о развитии амиотрофии Верднига.

- Электронейромиогафия помогает изучить состояние нервных и мышечных окончаний. Это тоже требуется для того, чтобы понять, насколько тяжело проходит заболевание. Если у человека спинальная амиотрофия, тогда важно как можно больше собрать информации о состоянии организма. В частности придётся проходить данное обследование.

- Генетическая диагностика дает возможность выявить мутацию гена. Это актуально для тех случаев, когда имеется амиотрофия Верднига. Конечно, обследование не самое простое, и не во всех клиниках его могут провести. При этом оно является обязательным для тех людей, которые столкнулись со спинальной амиотрофией.

Найти врожденную патологию можно еще до рождения малыша. Проводится диагностика в том случае, если у девушки наблюдается слабое шевеление плода. Тогда беременная должна лечь в больницу для полного обследования.
Диагностика ДНК проводится не только для выявления патологии у малыша, но и вовремя вынашивания до 38 недель. Если есть подозрения на врожденные патологии у ребенка, то лучше всего пройти обследование еще до родов.
Лечение
Спинальная амиотрофия Верднига — это генетическое заболевание, которое полностью не лечится. Терапия дает возможность поддержать жизненные функции, чтобы не допустить осложнений. По этой причине не стоит закрывать на то, в каком состоянии находится человек. Обязательно придётся принять меры для того, чтобы поддерживать самочувствие в максимально хорошем виде.
Как правило, специалист назначает лекарственные препараты, массажные процедуры, физиотерапию. Только в комплексе удаётся справиться со спинальной амиотрофией. Исходить придётся от индивидуальных особенностей организма больного.
Потому как важно правильно подобрать те меры, которые могут ослабить клинические проявления амиотрофии Верднига. Если соблюдать все рекомендации врача, то это поможет не ухудшить состояние больного. Более того, при правильном подходе здоровье ещё и улучшится.
Назначаются следующие препараты при спинальной амиотрофии:
- Медикаменты Нивалин, Прозерин помогают улучшить проходимость импульсов. Это обязательно требуется для тех случаев, когда у человека возникает спинальная амиотрофия.

- Средства Оротат калия, Лидаза, Никотиновая кислота нормализуют обменный процесс и улучшают кровоток. При этом крайне важно активировать кровообращение, потому как от него зависит состояние всего организма. Дозировка препаратов назначается в зависимости от самочувствия человека. Также может потребоваться подобрать конкретные средства исходя из того, насколько хорошо конкретные препараты помогают человеку.
- Витамины группы В Мильгамма, Нейромультивит улучшают иннервацию мышц. Также они в целом укрепляют организм, а это необходимо при спинальной амиотрофии. Можно однозначно сказать, что витаминные комплексы не будут лишними. При этом их плюс в том, что они не вредят здоровью.

- Ноотропные средства Ноотропил, Пиратецам помогают привести в норму кровоснабжение. Также они способствуют улучшению функции ЦНС и активируют мозговую деятельность. Когда диагностирована амиотрфия Верднига, тогда без препаратов данной группы не обойтись.
Употреблять лекарственные средства необходимо с осторожностью и под наблюдением врача, так как имеется ряд побочных действий. Как известно, маленькая вероятность выживаемости среди людей, которые болеют амиотрофией Верднига. Новорожденные с врожденной патологией имеют небольшое участие со стороны врача. Если происходит сильное ослабление мышц, то могут делать шинирование.
Если при спинальной амиотрофии происходит сколиоз, то это приводит к искривлению позвонков и считается тяжелой формой болезни. Операция должна быть только в том случае, если врачи увидят в этом необходимость. Обязательно нужно соблюдать диету, так как это играет важную роль в лечении амиотрофии Верднига.
Если вовремя начать лечение, тогда амиотрофия Верднига будет хотя бы немного легче переноситься человеком. Именно поэтому люди должны незамедлительно обратиться за врачебной помощью и побеспокоиться о том, чтобы пройти полную диагностику. Как уже говорилось, амиотрофия Верднига полностью не лечится. При этом потребуется бороться с её проявлениями, чтобы можно было улучшить состояние пациента, который страдает от болезни.


